Stocarea și trasabilitatea fillerelor cu acid hialuronic
Cum se depozitează fillerele cu acid hialuronic conform instrucțiunilor producătorului, ce se trece în fișa pacientului (produs, lot, UDI), cum se raportează un incident la ANMDMR și cum se pregătește cabinetul pentru o eventuală rechemare.

Acest ghid explică cum se depozitează și cum se urmăresc fillerele cu acid hialuronic în cabinet, pentru medicii care injectează și pentru personalul care se ocupă de stocuri și de documentație. Un filler este un dispozitiv implantabil din clasa III, iar ce se întâmplă cu seringa între livrare și pacient contează la fel de mult ca alegerea produsului. Articolul acoperă depozitarea, notarea lotului și a UDI-ului în fișă, raportarea incidentelor și pregătirea pentru o eventuală rechemare.
Pe scurt: condițiile de depozitare și indicația de unică folosință vin de la producător, pe etichetă și în instrucțiuni [1]. Pentru dispozitivele implantabile din clasa III, unitățile sanitare păstrează UDI-ul, de preferință electronic [1]. Incidentele grave suspectate se raportează la ANMDMR [2], iar rapoartele pot duce la acțiuni corective asupra produselor [3]. Un registru pe loturi face posibilă reacția rapidă la o notificare de siguranță. Fillerele sunt produse destinate exclusiv medicilor.
Depozitarea: regula vine de pe etichetă
Regulamentul (UE) 2017/745 cere ca eticheta să indice eventualele condiții speciale de depozitare și manipulare și, dacă este cazul, faptul că dispozitivul este de unică folosință [1]. Intervalul de temperatură, protecția față de lumină sau de îngheț diferă de la un produs la altul, de aceea nu există o regulă generală corectă pentru toate fillerele. Sursa este întotdeauna eticheta și instrucțiunile produsului din cabinet.
Câteva practici simple ajută la respectarea lor:
- un loc dedicat, separat de produsele cosmetice și de cele expirate;
- un termometru și o evidență a temperaturii, dacă instrucțiunile indică un interval;
- ordinea de folosire după data expirării (primul care expiră, primul folosit);
- o zonă de carantină pentru ambalajele deteriorate sau pentru loturile vizate de o notificare;
- verificarea ambalajului steril și a datei expirării înainte de deschidere.
Până la livrare, răspunderea pentru condițiile de depozitare și transport aparține distribuitorului, care trebuie să respecte condițiile stabilite de producător [1]. După recepție, ea trece la cabinet.
Unică folosință și restul din seringă
Întrebarea apare des: se poate păstra restul dintr-o seringă pentru o retușare? Răspunsul îl dă eticheta și instrucțiunile de utilizare: dacă produsul este marcat de unică folosință, restul nu se păstrează, iar această indicație a producătorului se aplică la fel în toată Uniunea [1].
Trasabilitatea: ce se trece în fișă
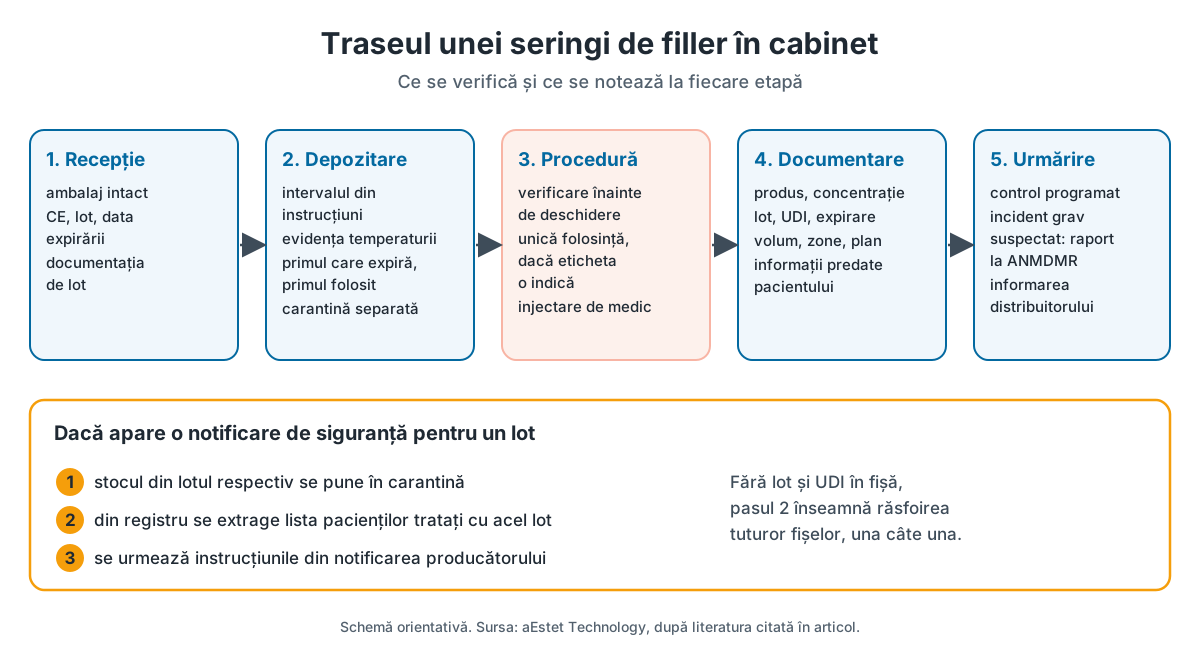
Fiecare dispozitiv poartă un UDI, format din identificatorul dispozitivului (UDI-DI, modelul) și identificatorul producției (UDI-PI, de exemplu lotul și data expirării), plasat pe etichetă și pe toate nivelurile de ambalare [1]. Pentru dispozitivele implantabile din clasa III, unitățile sanitare stochează și păstrează UDI-urile dispozitivelor primite, de preferință în format electronic [1]. Statele membre pot cere același lucru și profesioniștilor din domeniul sănătății [1].
| Câmp în fișă | Ce se notează | De ce contează |
|---|---|---|
| Produsul | denumirea, concentrația, cu sau fără lidocaină | legătura cu instrucțiunile și cu indicația |
| Lotul și data expirării | de pe etichetă | identificarea pacienților la o rechemare |
| UDI | codul de pe etichetă, de preferință scanat | cerință pentru implantabilele din clasa III [1] |
| Volumul și zonele | ml pe zonă, planul, ac sau canulă | comparații în timp, retratament, gestionarea complicațiilor |
| Data și medicul | cine a injectat și când | răspundere și continuitate |
Fișa are și un rol clinic. Produsul poate rămâne în țesut și după ce efectul vizibil a scăzut, aspect discutat în articolul despre durata fillerelor. Un istoric exact al produselor, loturilor și volumelor ajută la planificarea retratamentului și la evaluarea unei reacții întârziate.
Raportarea incidentelor la ANMDMR
Regulamentul numește incident orice deteriorare a performanței unui dispozitiv, inclusiv informații inadecvate de la producător și orice efect secundar nedorit, iar incident grav pe cel care a dus sau ar fi putut duce la deces sau la o deteriorare gravă a sănătății [1]. Producătorul raportează incidentele grave autorităților, iar statele membre încurajează profesioniștii din domeniul sănătății să raporteze incidentele grave suspectate [1].
În România, autoritatea competentă este ANMDMR. Agenția precizează că profesioniștii din domeniul sănătății trebuie să raporteze orice incident grav suspectat în legătură cu dispozitivele pe care le manevrează, în termen de maximum 15 zile de la producere, în funcție de urmări [2]. Formularul pentru profesioniști este publicat pe site-ul agenției [2]. Este util ca distribuitorul să fie informat în paralel: el transmite producătorului reclamațiile și rapoartele primite și ține un registru al acestora [1].
Raportul are mai multe șanse să fie util dacă fișa conține deja produsul, lotul, UDI-ul, volumul și zona. Analiza autorității germane pe 136 de rapoarte de incidente cu fillere, din 2000–2005, arată de ce contează: cel mai frecvent simptom raportat au fost nodulii, iar în 4 cazuri au fost necesare acțiuni corective asupra dispozitivului [3]. Ce trebuie recunoscut și tratat imediat, în special complicațiile vasculare, este descris în articolul despre complicațiile vasculare și hialuronidază.
Pregătirea pentru o rechemare
Când un producător ia o acțiune corectivă în materie de siguranță în teren, o comunică utilizatorilor printr-o notificare de siguranță [1]. Acțiunea poate privi un anumit lot. Distribuitorii trebuie să poată identifica unitățile sanitare și profesioniștii cărora le-au furnizat direct un dispozitiv [1], iar cabinetul trebuie să poată face același lucru pentru pacienți.
Un exercițiu simplu, o dată pe an, arată dacă sistemul funcționează:
- Se alege un lot folosit în ultimele luni.
- Se verifică dacă stocul rămas din acel lot poate fi găsit și pus în carantină.
- Se caută în fișe toți pacienții tratați cu lotul respectiv.
- Se cronometrează exercițiul și se notează ce informații au lipsit.
Dacă lista de pacienți nu se poate obține din registru, ci doar răsfoind fișele una câte una, este semnul că lotul și UDI-ul trebuie notate mai sistematic, ideal în format electronic.
Limite: ce nu rezolvă trasabilitatea
Trasabilitatea și depozitarea corectă reduc riscurile legate de produs, nu pe cele legate de indicație sau de tehnică. Evaluarea pacientului, alegerea produsului și a tehnicii aparțin medicului. Un filler nu se folosește:
- după data expirării sau dacă ambalajul steril este deteriorat;
- dacă s-au încălcat condițiile de depozitare din instrucțiuni;
- dacă lotul face obiectul unei notificări de siguranță;
- la pacienții cu contraindicații: infecție activă în zonă, sarcină și alăptare, alergie la componente sau la lidocaină, pentru variantele care o conțin.
Întrebările pe care le pun clinicile
„Trebuie să scanăm codul UDI?” Regulamentul cere păstrarea UDI-ului de preferință în format electronic pentru implantabilele din clasa III [1]. Un cititor de coduri sau o fotografie a etichetei în fișa electronică sunt soluții practice.
„Cine raportează un incident: medicul sau distribuitorul?” Ambii au roluri. Medicul raportează incidentul grav suspectat la ANMDMR [2], iar distribuitorul transmite informația producătorului [1].
„Ce facem cu un lot rechemat?” Se pune stocul în carantină, se urmează instrucțiunile din notificarea de siguranță și se identifică pacienții tratați cu lotul respectiv.
Ce înseamnă asta pentru cabinet
Un cabinet care injectează filler are nevoie de trei lucruri: un loc de depozitare care respectă instrucțiunile, o fișă în care lotul și UDI-ul se notează de fiecare dată și un registru care leagă loturile de pacienți. Cu ele, raportarea unui incident și răspunsul la o notificare devin proceduri de rutină.
AMALIAN SF, distribuit în România de aEstet Technology, este fabricat de S&V Technologies GmbH în Berlin. Conform producătorului, fiecare seringă poate fi trasată până la lotul de producție, materiile prime și testele de calitate efectuate, iar pentru fiecare lot livrat se furnizează documentație, inclusiv certificate de analiză și de conformitate. Gama are certificare CE pentru dispozitive medicale clasa III și este destinată exclusiv medicilor. Ce înseamnă această clasă este explicat în articolul anterior al seriei.
Următorul articol din serie face calculul economic al unui cabinet de injectabile: timpul pe procedură, costul produsului ca variabilă și vizitele de control.
Pentru documentația de lot și condițiile de depozitare ale gamei AMALIAN SF, echipa aEstet Technology este disponibilă la hi@aestet.ro sau prin formularul de contact.
Întrebări frecvente
La ce temperatură se păstrează un filler cu acid hialuronic?
În intervalul indicat de producător pe etichetă și în instrucțiunile de utilizare ale produsului respectiv. Intervalul diferă de la un produs la altul, de aceea regula practică este citirea instrucțiunilor fiecărui produs, nu o valoare generală.
Ce se trece în fișa pacientului după un filler?
Produsul și concentrația, lotul și data expirării, UDI-ul, volumul injectat, zonele, planul și instrumentul folosit, plus data. Pentru dispozitivele implantabile din clasa III, Regulamentul (UE) 2017/745 cere unităților sanitare să stocheze UDI-ul, de preferință în format electronic.
Se poate folosi restul dintr-o seringă la o vizită ulterioară?
Dacă eticheta indică unică folosință, nu. Răspunsul îl dau eticheta și instrucțiunile de utilizare ale producătorului, care se aplică la fel în toată Uniunea.
Cum se raportează un incident grav după filler în România?
La ANMDMR, pe formularul pentru profesioniștii din domeniul sănătății. Agenția precizează un termen de maximum 15 zile de la producerea incidentului grav suspectat, în funcție de urmări. Distribuitorul și producătorul se informează în paralel.
Surse
- Regulamentul (UE) 2017/745 privind dispozitivele medicale. Parlamentul European și Consiliul Uniunii Europene. Jurnalul Oficial al Uniunii Europene L 117, 2017
- Sistemul de vigilență a dispozitivelor medicale. Agenția Națională a Medicamentului și a Dispozitivelor Medicale din România (ANMDMR)
- Survey of incidents associated with injectable dermal fillers reported to the German Medical Devices Vigilance System. Heinz B.C. și colab. Bundesgesundheitsblatt Gesundheitsforschung Gesundheitsschutz, 2008
- AMALIAN SF, fillere cu acid hialuronic: trasabilitate și documentație de lot. Date ale producătorului S&V Technologies GmbH, prezentate de aEstet Technology